
 AI
Hambaravi meditsiiniseadmete regulatsioon: MDR juhend hambaarstidele
MDR 2017/745, CE-märgis, hambaarsti vastutus, kes prindib kliinikus: kõik, mida pead teadma hambaravi meditsiiniseadmete regulatsiooni kohta.
Lühidalt
EL määrus 2017/745 (MDR) klassifitseerib hambaproteesid eritellimusel valmistatud meditsiiniseadmeteks. Nende tootja – olgu see siis hambaarst, kes prindib kliinikus, või labor – peab täitma täpseid dokumentatsiooni, jälgitavuse ja vastavusdeklaratsiooni kohustusi. Sertifitseeritud labori kasutamine vabastab kliinilise spetsialisti suurest osast sellest vastutusest.
Hambaravi meditsiiniseadmete regulatsioon 2025 ei ole bürokraatlik küsimus, mida delegeerida oma raamatupidajale: see on otsene kliiniline ja juriidiline vastutus, mida iga hambaarst ja hambatehnik peab mõistma. EL-i määrusega 2017/745 (MDR), mis on täielikult jõustunud, on proteeside tootmist reguleeriv õigusraamistik – alates kabinetis prinditud ajutisest proteesist kuni kolmanda osapoole laboris freesitud tsirkooniumkroonini – võrreldes vana direktiiviga 93/42/EMÜ oluliselt muutunud.
Järgmistes lõikudes vaatame, mida MDR hambaravitööstusele konkreetselt ette näeb, millised kohustused langevad neile, kes toodavad ise, võrreldes nendega, kes toetuvad sertifitseeritud tarnijale, ja miks nende reeglite ignoreerimine 2025. aastal toob kaasa tõsiseid riske – mitte ainult regulatiivseid, vaid ka meditsiinilis-juriidilisi.
Mis on MDR 2017/745 ja miks see muudab kõike hambaravis
EL-i määrus 2017/745 (Medical Device Regulation), mis jõustus täielikult 26. mail 2021 pärast pandeemiaga seotud pikendust, asendas meditsiiniseadmete direktiivi 93/42/EMÜ. See ei ole lihtsalt läbivaatamine: see on paradigma muutus. Kui vana direktiiv oli üksikutes liikmesriikides varieeruva geomeetriaga ülevõtmine, siis määrus on kogu Euroopa Liidus otse siduv, ilma et oleks vaja riiklikku ülevõtmist.
Hambaravitööstuse jaoks on muutus eriti oluline, sest hambaproteesid on klassifitseeritud kohandatud meditsiiniseadmeteks vastavalt MDR-i XIII lisale. See tähendab, et iga konkreetse patsiendi jaoks toodetud kroon, sild, eemaldatav protees, prinditud ajutine protees või kirurgiline šabloon kuulub selle õigusraamistiku alla.
EL-i määrus 2017/745 (MDR) erineb vanast direktiivist 93/42/EMÜ ühe põhilise elemendi poolest: olles määrus, mitte direktiiv, ei vaja see riiklikku ülevõtmist. See on Euroopa õigus, mis on otse kohaldatav Itaalias ja kõigis liikmesriikides. Itaalias on Tervishoiuministeerium avaldanud ajakohastatud selgitavaid ringkirju, mis on saadaval ministeeriumi ametlikul portaalil.
Riskiklassid, mis puudutavad proteesimist
MDR kehtestab varasemast üksikasjalikuma riskiklassifikatsiooni:
| Seade | MDR klass | Hambaravi näited |
|---|---|---|
| Klass I | Madal risk | Mitteinvasiivsed ühekordsed instrumendid, õppemudelid |
| Klass IIa | Mõõdukas risk | Eemaldatavad proteesid, ajutised proteesid, üksikud kroonid |
| Klass IIb | Keskmine-kõrge risk | Transmukosaalsed implantaadid, kirurgilised šabloonid, implantaatidele paigaldatavad struktuurid |
| Klass III | Kõrge risk | Endosseoossed implantaadid (välja arvatud laboratoorsest tootmisest) |
Klassifikatsioon ei ole akadeemiline: sellest sõltuvad sertifitseerimiskohustused, teavitatud asutuse kaasamine ja nõutava tehnilise dokumentatsiooni tase.
Hambaravi meditsiiniseadmete regulatsioon 2025: kes toodab, kes vastutab
MDR-i kõige kriitilisem – ja sageli valesti mõistetud – punkt puudutab tootja vastutust. Digitaalses hambatehnikas kattub see kontseptsioon keeruliselt hambaarsti ja labori rolliga.
Hambalabor kui "tootja"
Kui labor toodab konkreetsele patsiendile kohandatud proteesi, on see MDR-i artikli 2 lõike 3 kohaselt tegelikult kohandatud meditsiiniseadmete tootja. See toob kaasa konkreetsed kohustused:
- Vastavusdeklaratsioon iga kohandatud seadme kohta (XIII lisa, jaotis 2)
- Tehniline dokumentatsioon tootmisprotsessi kohta
- Kvaliteedijuhtimissüsteem (kuigi lihtsustatud võrreldes kõrgemate klassidega)
- Jälgitavus seadme ja kasutatud materjalide kohta
- Registreerimine EUDAMED-i andmebaasis (European Database on Medical Devices) – kohustus, mis on järk-järgult jõustunud
ISO 13485 sertifikaadiga labor – spetsiifiline kvaliteedisüsteemi standard meditsiiniseadmetele – täidab enamiku neist nõuetest struktureeritult.
Hambaarst, kes prindib kabinetis: teadmata tootja?
Siin avaneb hambaravi meditsiiniseadmete regulatsiooni 2025 kõige tundlikum stsenaarium. Lauapealsete 3D-printerite levikuga hambaravikabinettides toodavad paljud spetsialistid otse ajutisi proteese, kirurgilisi šabloone ja töömodelle. MDR-i seisukohast on tootja see, kes toodab, olenemata sellest, kas tegemist on suure tööstuslabori või ühe spetsialisti kabinetiga.
MDR-i artikli 5 lõige 5 näeb ette erandi tervishoiutöötajatele, kes toodavad seadmeid oma asutuse raames – nn "sisemine erand" –, kuid väga rangetel tingimustel:
- Seade peab olema toodetud ja kasutatud ainult sama tervishoiuasutuse sees
- Seda ei tohi üle anda teisele asutusele ega patsientidele kodus kasutamiseks
- Peab olema olemas piisav kvaliteedijuhtimissüsteem
- Spetsialist peab dokumentaalselt põhjendama, miks patsiendi vajadusi ei saa rahuldada kaubanduslikult saadava seadmega
MDR-i "sisemine erand" ei ole vaba pääse. Kui hambaravikabinet prindib patsiendile 3D-s ajutise proteesi ja see seade põhjustab kahju, langeb meditsiinilis-juriidiline vastutus täielikult hambaarstile-tootjale. Itaalias selgitavad Tervishoiuministeeriumi suunised (ringkiri 5. märts 2022), et tõendamiskohustus lasub seadme tootnud spetsialistil.
Meditsiiniseadmete regulatsioon proteeside kohta: üksikasjalikud tegevuskohustused
Vaatame konkreetselt, mida peab tegema hambaproteeside tootja vastavalt MDR-ile, eristades kahte peamist osapoolt.
Hambalabori kohustused (eritellimusel valmistaja)
Nõutav minimaalne tehniline dokumentatsioon (MDR-i XIII lisa):
- Seadme kirjeldus ja kavandatud kasutusotstarve
- Disaini spetsifikatsioonid (CAD-joonised, mõõtmed, materjalid)
- Kohaldatud harmoneeritud standardite loetelu (nt ISO 22674 metallisulamite jaoks, ISO 6872 tsirkooniumi jaoks)
- Riskihindamise tulemused
- Tootja allkirjastatud vastavusdeklaratsioon
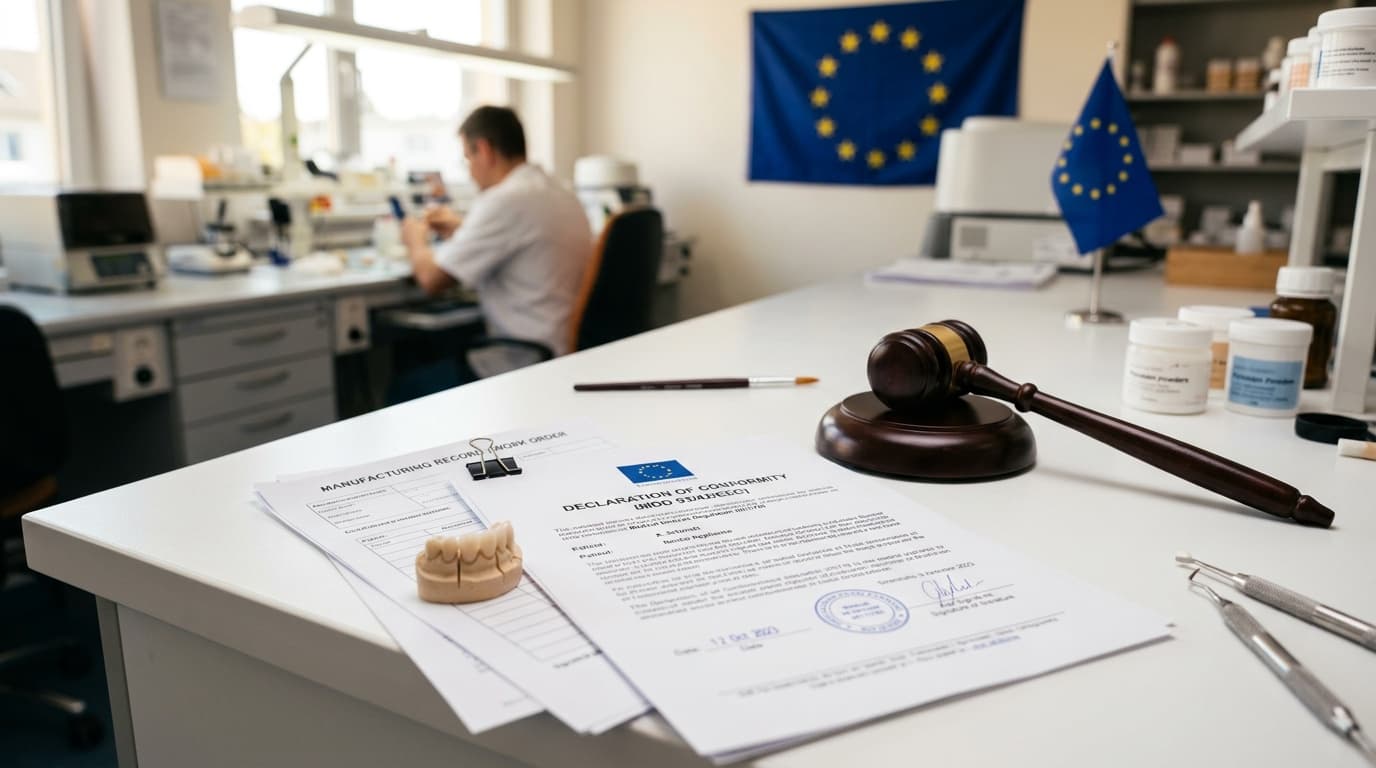
Kliiniku retsept on oluline: XIII lisa sätestab, et eritellimusel tootmine peab toimuma pädeva spetsialisti kirjaliku retsepti alusel, mis peab sisaldama seadme spetsiifilisi omadusi. Praktikas ei ole tööleht kabineti ja labori vahel mitte ainult tehniline teatis – see on normatiivne dokument.
Hambaravikabineti kohustused (kes kasutab teiste seadmeid või toodab ise)
Kui hambaarst kasutab sertifitseeritud labori toodetud proteesi, piirduvad tema kohustused järgmisega:
- Kontrolli, et seadmega oleks kaasas vastavusdeklaratsioon
- Säilita dokumentatsioon vähemalt 15 aastat (implanteeritavad seadmed) või 10 aastat (muud seadmed) – MDR-i artikli 10 lõige 8
- Registreeri implanteeritud seade koos jälgitavuse viidetega patsiendi kaardile
Kui aga toodab sisemiselt (ka 3D-printeriga), peab ta täitma kõik ülaltoodud tootja kohustused või dokumenteerima ametlikult sisemise erandi kohaldatavuse.
Hambaproteeside sertifitseerimine: ISO 13485 ja EUDAMED-i roll
ISO 13485: võrdlusstandard
ISO 13485 on rahvusvaheline standard kvaliteedijuhtimissüsteemidele, mis on spetsiifilised meditsiiniseadmetele. MDR ei nõua seda otseselt eritellimusel tootmiseks, kuid see on kõige tõhusam vahend määruse nõuetele vastavuse tõendamiseks.
ISO 13485 sertifikaadiga labor:
- Dokumenteerib kõik tootmisprotsessid süstemaatiliselt
- Teostab protsesside valideerimisi (sh 3D-printimise ja CNC-freesimise protsessid)
- Haldab mittevastavusi ja kaebusi jälgitaval viisil
- Säilitab materjalide täieliku jälgitavuse, alates toorainest kuni valmisseadmeni
Peaaegu kümne aasta jooksul digitaalses töös oleme isiklikult kogenud dokumentatsiooni kaalu: see ei ole takistus, see on konkreetne tõestus, et iga seade on toodetud meetodiga. Labor, mis säilitab need standardid, vastab ka kõige raskematele küsimustele – "mis materjalipartii oli selle krooni tootmiseks?" või "mis oli paagutamise parameeter?" – mõne minuti, mitte päevade jooksul.
EUDAMED: Euroopa seadmete andmebaas
EUDAMED (European Database on Medical Devices) andmebaas, mida haldab Euroopa Komisjon, on kõigi EL-i operaatorite ja meditsiiniseadmete tsentraliseeritud register. EUDAMED-is registreerimine on kohustuslik tootjatele, sealhulgas laboritele, mis toodavad eritellimusel seadmeid.
Aastal 2025 on kohustus täielikult rakendatud IIa, IIb ja III klassi jaoks. Laborid, mis ei ole EUDAMED-is registreeritud, on mittevastavuses, mis võib kaasa tuua tagajärgi pädevate asutuste (Itaalias tervishoiuministeerium ja delegeeritud piirkondlikud asutused) kontrolli korral.
Hambaravi MDR 2017/745: mis muutub igapäevapraktikas
Mäletan üht juhtumit, mis annab hästi edasi regulatiivse muudatuse ulatuse. Üks kliendilabor võttis meiega ühendust ja küsis, kas saaksime pakkuda "tavalist saatedokumentatsiooni" kroonide partii jaoks. Küsimus oli õige, kuid selle esitamise viis näitas endiselt MDR-eelset mentaliteeti: dokumentatsioon ei ole nõudmisel esitatav lisa, see on meditsiiniseadme lahutamatu osa. Ilma selleta ei ole toodetud krooni – on toodetud objekt ilma regulatiivse identiteedita.
See on kõige olulisem praktiline erinevus, mille MDR on hambaravitööstusesse toonud:
| Aspekt | Enne (direktiiv 93/42/EMÜ) | Täna (MDR 2017/745) |
|---|---|---|
| Vastavusdeklaratsioon | Üldine kategooria kohta | Spetsiifiline iga eritellimusel valmistatud seadme kohta |
| Materjalide jälgitavus | Soovitatav | Kohustuslik, viitega partiile |
| Kirjalik retsept | Hea tava | Kohustuslik regulatiivne dokument |
| Dokumentide säilitamine | 5 aastat (ligikaudne) | 10-15 aastat (art. 10, lõige 8) |
| Juhtumitest teatamine | Valikuline | Kohustuslik (MDR järelevalvesüsteem) |
| EUDAMED | Ei ole ette nähtud | Kohustuslik registreerimine tootjatele |
Materjalid peavad olema MDR-sertifitseeritud
Sageli alahinnatud aspekt puudutab tootmises kasutatavaid materjale. 3D-printimise vaigud, tsirkooniumkettad, CAD/CAM-komposiidid: kõik peavad olema MDR-i kohaselt CE-märgistatud meditsiiniseadmed koos materjali tootja asjakohase dokumentatsiooniga.
See tähendab, et "üldiste" sertifitseerimata vaikude ostmine stuudios printimiseks – praktika, mis on kulude vähendamiseks endiselt levinud – ei ole ainult eetiline küsimus: see on EL-i määruse 2017/745 otsene rikkumine, mis seab spetsialisti patsiendile kahju tekitamise korral tsiviil- ja kriminaalvastutusele.
Itaalia tervishoiuministeeriumi andmetel suurenes meditsiiniseadmete sektori operaatorite kontrollide arv aastatel 2021-2023 34%. Kõige sagedasemad puudused on seotud eritellimusel valmistatud seadmete vastavusdeklaratsioonide puudumise ja struktureeritud tehnilise dokumentatsiooni puudumisega. Allikas: Meditsiiniseadmete järelevalve aruanne, Tervishoiuministeerium, 2024.
Retsept: mida see peab sisaldama
MDR 2017/745 kohaselt sertifitseeritud hambalabori kasutamine ei vabasta hambaarsti igasugusest vastutusest, vaid määratleb selle piirid selgelt. Kirjalik retsept on peamine dokument: hambaarst võtab oma allkirjaga kliinilise vastutuse väljakirjutatud seadme eest.
Mida peab õige MDR-i kohane retsept sisaldama:
- Patsiendi identifitseerimisandmed (ilma ebavajalike tundlike andmeteta)
- Nõutava seadme tehniline kirjeldus (materjal, värvus, kliinilised näidustused)
- Viide seotud õõnsusele või hambale
- Spetsialisti allkiri ja tempel
- Väljaandmise kuupäev
Retsepti peavad säilitama nii kliinik kui ka labor koos seadme dokumentatsiooniga: vähemalt 10 aastat, implanteeritavate seadmete puhul 15 aastat (MDR-i lisa XIII). See on dokument, mis vaidluse korral tõendab vastutuse õiget eraldamist.
MDR-i vastavuse kontrollnimekiri kliinikutele ja laboritele
Enne lõpetamist on siin operatiivne kontrollnimekiri, et kontrollida oma positsiooni seoses 2025. aasta meditsiiniseadmete regulatsiooniga:
Hambalabori jaoks:
- Registreerimine EUDAMED-is eritellimusel valmistatud seadmete tootjana
- Vastavusdeklaratsiooni vorm vastavalt MDR-i lisale XIII
- Dokumenteeritud protseduur kliiniliste retseptide haldamiseks
- Materjalide jälgitavuse süsteem (partiid, tarnijad, CE-sertifikaadid)
- Protsesside dokumenteeritud valideerimine (freesimine, 3D-printimine, keraamika)
- Juhtumitest teatamise protseduur (järelevalvesüsteem)
- Dokumentide arhiiv vähemalt 10 aastaks
Hambaravikabineti jaoks (mis kasutab välist laborit):
- Struktureeritud kirjalik retsept iga eritellimusel valmistatud seadme jaoks
- Iga saadud toote vastavusdeklaratsiooni kontrollimine
- Jälgitavuse viidete registreerimine patsiendikaardile
- Dokumentatsiooni säilitamine 10-15 aastat
Hambaravikabineti jaoks (mis toodab sisemiselt):
- Sisese erandi kohaldatavuse hindamine (MDR-i art. 5, lõige 5)
- Kvaliteedijuhtimissüsteemi ametlik dokumentatsioon
- Tootmises ainult MDR-i CE-märgistusega materjalide kasutamine
- Tootmises osaleva personali dokumenteeritud koolitus
Korduma kippuvad küsimused
Kas vastavusdeklaratsioon peab füüsiliselt iga proteesiga kaasas olema?
Jah. MDR-i XIII lisa punkti 2 kohaselt peab igale eritellimusel valmistatud seadmele olema lisatud vastavusdeklaratsioon, mis sisaldab tootja nime ja aadressi, seadme identifitseerimisandmeid, ettekirjutava spetsialisti nime ja kinnitust, et seade vastab I lisas toodud üldistele ohutus- ja toimivusnõuetele. See deklaratsioon peab olema ametiasutustele nõudmisel kättesaadav.
Kas labor, mis kasutab ainult eelnevalt sertifitseeritud tsirkooniumi, vastab automaatselt MDR-ile?
Ei. Toormaterjali (tsirkooniumketta) sertifitseerimine on vajalik, kuid mitte piisav tingimus. Labor, mis töötleb seda materjali eritellimusel valmistatud proteesiks, on ise tootja ja peab täitma kõiki määruse kohustusi, olenemata sellest, kes tooraine tootis.
Mida riskib konkreetselt see, kes ei ole nõuetele vastav?
Itaalia MDR-iga kohandamise dekreedis (D.Lgs. 137/2022) sätestatud karistused hõlmavad haldustrahve 30 000 kuni 150 000 eurot nõuetele mittevastavate seadmete tootmise ja turustamise eest. Patsiendile tekitatud kahju korral on tootja tsiviilvastutus normatiivse rikkumise tõttu raskendatud. Tervishoiuministeerium võib korraldada turult kõrvaldamise ja tegevuse peatamise.
Kui prindin ajutise proteesi kabinetis CE-sertifitseeritud vaiguga, kas ma olen nõuetele vastav?
Mitte automaatselt. CE-sertifikaat puudutab vaiku kui materjali, mitte seadet, mida sa selle vaiguga toodad. Lõplik seade peab järgima MDR-i vastavusprotsessi (art. 5.5 in-house tootmise kohta), mis hõlmab täiendavaid dokumenteerimiskohustusi.
Kas 3D-printimine kabinetis on MDR-iga keelatud?
Ei, see ei ole keelatud. Kuid hambaarst, kes prindib, muutub MDR-i kohaselt tootjaks ja peab täitma vastavaid kohustusi. Sisevabastus (art. 5, lõige 5) võimaldab teatud tegevusruumi, kuid nõuab täpset dokumentatsiooni ja eksklusiivset tootmist/kasutamist sama asutuse sees. Sertifitseeritud labori kasutamine printimiseks jääb normatiivse vastavuse seisukohast kõige lihtsamaks lahenduseks.
Kui tihti rakendusnorme uuendatakse?
Euroopa Komisjon uuendab regulaarselt MDCG (Medical Device Coordination Group) juhiseid, mis on tasuta saadaval EUR-Lexi veebilehel. 2025. aasta jaoks on eriti olulised dokumendid MDCG 2021-6 (eritellimusel valmistatud seadmed) ja MDCG 2022-5 (klassifikatsioon). Hea tava on kontrollida uuendusi vähemalt iga kuue kuu tagant.
Vastavus MDR 2017/745-le ei ole valik: see on raamistik, milles tegutseb igaüks, kes toodab või kasutab Euroopas hambaravi meditsiiniseadmeid. Erinevus selle vahel, kes seda keerukust metoodiliselt haldab, ja selle vahel, kes seda ignoreerib, on sageli erinevus tugeva äri ja välditavate riskide vahel.
Dentra's projekteerime ja tarnime 3D-faili: seadme valmistab sinu labor või partnerlabor, kes on MDR-i kohaselt selle tootja ja allkirjastab vastavusdeklaratsiooni. Kui soovid usaldada projekteerimise ja hoida tootmise seal, kus see on juba nõuetele vastav, saad teada, kuidas see töötab aadressil dentra.it.

Omanik ja tehniline juht — Dentra
Teise põlvkonna hambatehnik, kes on spetsialiseerunud hambaravi CAD/CAM-ile, 5-teljelisele freesimisele ja Toronto Bridge'i disainile. Alates 2017. aastast juhib ta Dentra digitaalset ümberkujundamist.



